
Protección del paciente en ensayos clínicos
¿Cómo se protegen mis derechos y mi privacidad en un ensayo clínico?
Toda investigación moderna que involucre personas, incluidos los ensayos clínicos, debe realizarse de acuerdo con los valores de respeto, beneficencia y justicia . Diversas salvaguardas protegen, en la medida de lo posible, los derechos, la seguridad y la privacidad de los voluntarios que participan en ensayos clínicos. Existen directrices internacionales y federales para garantizar que los ensayos clínicos se realicen de forma ética, y comités de expertos especializados examinan minuciosamente los detalles de cada ensayo antes y durante el estudio. Mediante un proceso formal denominado consentimiento informado , toda persona que considere participar en un ensayo clínico debe ser informada exhaustivamente por el equipo de investigación sobre los detalles del estudio, incluyendo su propósito, todos los riesgos y beneficios potenciales conocidos, cómo se protegerá la privacidad y quién tendrá acceso a la información de los participantes.
¿Qué significa ser aleatorizado?
En los ensayos clínicos aleatorizados , un ordenador divide aleatoriamente a los pacientes en grupos distintos que reciben diferentes tratamientos o intervenciones (por ejemplo, un grupo recibe un tratamiento experimental nuevo y otro un tratamiento estándar aprobado). La asignación de los pacientes es aleatoria, lo que significa que, si participa en un estudio aleatorizado, ni usted ni su médico podrán elegir el tratamiento que recibirá. Al dividir a los participantes en grupos de forma aleatoria, estos serán similares y los diferentes tratamientos o intervenciones podrán compararse de manera más justa.
Algunos ensayos aleatorizados incluyen un grupo de control que no recibe el nuevo tratamiento en estudio. Este grupo se compara con un grupo de personas que sí reciben el nuevo tratamiento para evaluar su eficacia y detectar posibles diferencias en los efectos secundarios. Si bien las personas del grupo de control no reciben el nuevo tratamiento, generalmente reciben el mejor tratamiento disponible aprobado para su afección. Al decidir si participar en un ensayo aleatorizado, es importante que se sienta cómodo con los posibles efectos secundarios y los beneficios esperados de todos los tratamientos incluidos en el estudio, ya que ni usted ni su médico podrán elegir a qué grupo se le asignará.

Placebos en ensayos clínicos
Un placebo es una sustancia inactiva que se parece a un medicamento, pero no lo es. Actualmente, la mayoría de los ensayos clínicos aleatorizados sobre melanoma implican la administración de medicamentos activos (no placebos) a todos los grupos de pacientes, ya sea un tratamiento nuevo o el mejor tratamiento disponible que ya ha sido aprobado (conocido como el " tratamiento estándar "). El placebo solo puede administrarse si no existe un tratamiento estándar disponible, pero se considera éticamente inaceptable administrar placebo solo a las personas en un ensayo clínico cuando existe un tratamiento eficaz para su afección. Dado que existen varios tratamientos estándar disponibles para el melanoma, los placebos no suelen utilizarse solos en los ensayos sobre esta enfermedad.
Si se administra un placebo a los pacientes en un ensayo de melanoma, generalmente se administra junto con el mejor tratamiento disponible. En los ensayos que evalúan una combinación de dos o más tratamientos, por ejemplo, los pacientes del grupo experimental pueden recibir un tratamiento estándar junto con un nuevo tratamiento experimental, mientras que los participantes del grupo de control pueden recibir un placebo junto con la terapia estándar. No se les administraría solo placebo.
Placebos en ensayos clínicos
Un placebo es una sustancia inactiva que parece un medicamento pero no lo es. En la actualidad, la mayoría de los ensayos clínicos aleatorizados sobre el melanoma implican la administración de medicamentos activos (no placebos) a todos los grupos de pacientes, ya sea que se trate de un tratamiento nuevo o del mejor tratamiento disponible que ya ha sido aprobado (conocido como el “tratamiento estándar”). El placebo puede administrarse solo solo si no hay un tratamiento estándar disponible, pero se considera éticamente inaceptable administrar placebo solo a personas en un ensayo clínico cuando existe un tratamiento eficaz para su afección. Debido a que existen varios tratamientos estándar disponibles para el melanoma, los placebos no suelen usarse solos en los ensayos sobre el melanoma.
Si se administra un placebo a los pacientes en un ensayo de melanoma, generalmente se administra junto con el mejor tratamiento disponible. En los ensayos que evalúan una combinación de dos o más tratamientos, por ejemplo, los pacientes del grupo experimental pueden recibir un tratamiento estándar junto con un nuevo tratamiento experimental, mientras que los participantes del grupo de control pueden recibir un placebo junto con la terapia estándar. No se les administraría solo placebo.
En ocasiones, los ensayos aleatorios son “ciegos”, lo que significa que los pacientes, o los pacientes junto con sus médicos, no saben qué tratamiento están recibiendo. Esto puede ayudar a reducir el sesgo, que puede ocurrir cuando los pacientes o los médicos tienen ideas preconcebidas sobre la seguridad o eficacia de un medicamento (ya sea consciente o inconscientemente). Si hay una emergencia, los médicos pueden solicitar saber qué tratamiento está recibiendo su paciente.
¿Quién garantiza la protección de los derechos de los pacientes?
Los investigadores deben cumplir con los requisitos reglamentarios para los ensayos clínicos que protegen los derechos de los pacientes. Existen diversas directrices internacionales y federales para garantizar que los ensayos se realicen de forma ética. Por ejemplo, la norma internacional conocida como Buenas Prácticas Clínicas (BPC) establece estándares de calidad ética y científica para el diseño y la realización de ensayos clínicos. En Estados Unidos , organismos gubernamentales como el Departamento de Salud y Servicios Humanos, la Administración de Alimentos y Medicamentos (FDA) y los Institutos Nacionales de la Salud (NIH) participan en el establecimiento de normas, el asesoramiento y la supervisión de los distintos tipos de ensayos clínicos. Por ejemplo, la FDA establece normas para los ensayos clínicos que involucran fármacos o dispositivos experimentales.
Los grupos de especialistas supervisan los ensayos clínicos individuales para garantizar que los voluntarios que participan estén protegidos:
Los comités de ética de la investigación (CEI) son comités independientes compuestos por médicos, estadísticos y miembros de la comunidad que se aseguran de que un ensayo clínico sea ético y de que se protejan los derechos de los participantes. En Estados Unidos, los CEI aprueban y supervisan todos los estudios que implican la prueba de un fármaco, un producto biológico o un dispositivo médico en personas. Los CEI revisan el protocolo del ensayo clínico , o plan detallado del estudio, para confirmar que aborda una pregunta relevante y garantiza la seguridad de los participantes. Los CEI también revisan el documento de consentimiento informado para asegurarse de que sea preciso, completo y fácil de entender. Si bien los CEI participan principalmente en la aprobación del estudio antes de que comience, continúan supervisándolo para garantizar que se lleve a cabo según lo acordado en el protocolo. Si participa en un estudio clínico, puede comunicarse con el CEI si tiene preguntas o inquietudes.
Los Comités de Monitoreo de Seguridad de Datos (DSMB, por sus siglas en inglés) supervisan el progreso y los resultados de un ensayo clínico mientras se lleva a cabo. Un DSMB puede decidir detener un ensayo prematuramente si observa que el nuevo tratamiento es mucho más (o mucho menos) efectivo que el grupo de control o el tratamiento estándar actual . Si su ensayo se detiene por este motivo, usted recibiría el mejor tratamiento, independientemente del que se le haya asignado inicialmente. Un DSMB también puede detener un ensayo clínico prematuramente debido a problemas de seguridad, especialmente si queda claro que los riesgos son mucho mayores que los beneficios del tratamiento. Esto evita que las personas se expongan a mayores riesgos potenciales.
¿Qué es el consentimiento informado?
El consentimiento informado, como concepto legal, normativo y ético, es parte integral de la investigación. En los ensayos clínicos, el consentimiento informado consiste en proporcionarle a usted, como participante potencial, toda la información relevante sobre el propósito, los riesgos, los beneficios, las alternativas y los procedimientos del ensayo. De esta manera, podrá tomar una decisión informada sobre si participar o no, considerando sus propios intereses y circunstancias personales.
El proceso de consentimiento informado proporciona a las personas explicaciones continuas que las ayudarán a tomar decisiones informadas sobre si continuar participando en un ensayo clínico. El proceso no termina con la firma de los documentos de consentimiento informado. Si se descubren nuevos beneficios, riesgos o efectos secundarios durante el ensayo, los investigadores deben informar a los participantes. Se anima a los participantes a hacer preguntas en cualquier momento.
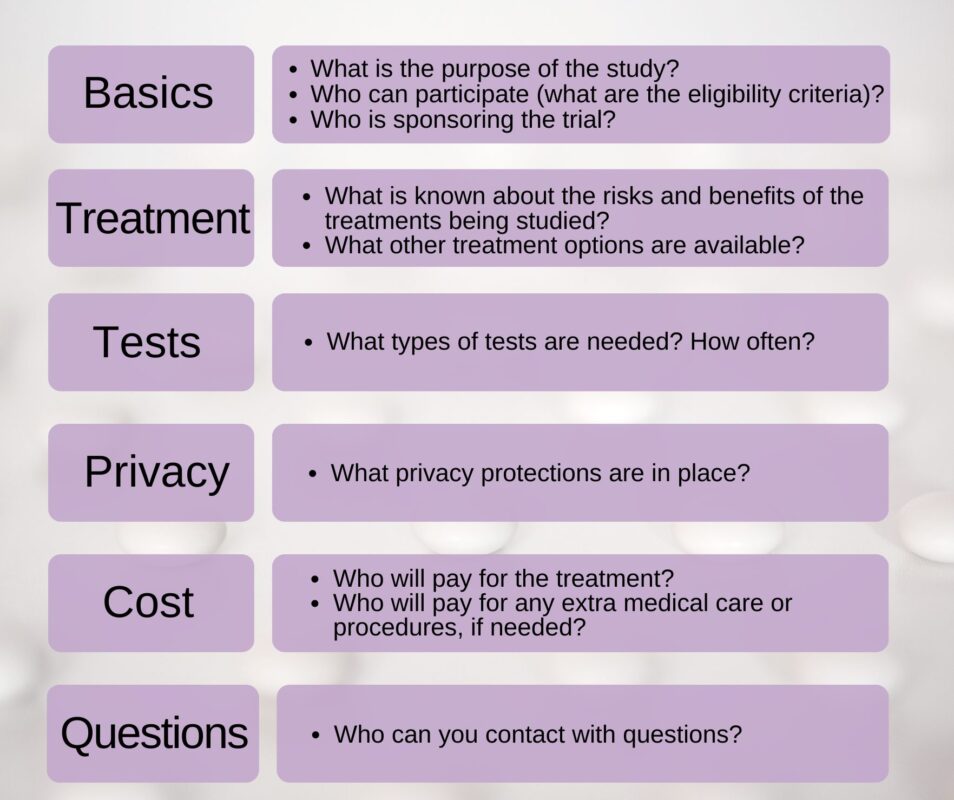
Antes de aceptar participar en un ensayo clínico, los participantes tienen derecho a conocer todos los aspectos del ensayo, incluidos todos los detalles sobre el tratamiento, las pruebas y los posibles riesgos y beneficios. La información debe estar en un formato y un lenguaje que se puedan entender fácilmente.
Qué buscar durante el consentimiento informado:
¿Cómo se mantendrá privada mi información médica?
Su información personal y de salud se mantendrá confidencial en la medida de lo posible durante un ensayo clínico. Como sucedería durante la atención normal fuera de un ensayo clínico, su equipo de atención médica tendrá acceso a su información personal y médica para poder tratarlo.
Si acepta participar en un ensayo clínico, es posible que se le solicite que autorice a su equipo médico a compartir su información de salud con el equipo de investigación. Los ensayos clínicos deben cumplir con las leyes federales de privacidad, principalmente la Ley de Portabilidad y Responsabilidad del Seguro Médico (HIPAA) . Durante el proceso de consentimiento informado, tendrá la oportunidad de autorizar el intercambio de su información personal y comprender cómo se podría utilizar.
Por lo general, la información médica para los fines de un ensayo clínico (por ejemplo, resultados de pruebas de laboratorio, información sobre efectos secundarios) se ingresa en una base de datos y se comparte únicamente con las personas que analizan los resultados del estudio. Antes de que cualquier información médica suya se ingrese en la base de datos del estudio, se elimina su nombre y se le asigna a sus registros un código o número. En algunos casos, los miembros del equipo de investigación o las autoridades regulatorias (por ejemplo, la FDA) pueden necesitar revisar estos registros; sin embargo, su información personal no se compartirá con ellos. Si los investigadores publican los resultados del ensayo clínico, nunca utilizarán su información personal.
¿Qué pasa si decido abandonar el ensayo?
Puede abandonar el ensayo (retirarse del estudio) en cualquier momento. Informe a su equipo de investigación, incluido su médico, si tiene alguna pregunta o inquietud. Hable con su médico para analizar cómo el abandono del ensayo podría afectar su salud. La decisión de abandonar un ensayo no afectará su atención médica habitual.