
Protection des patients dans les essais cliniques
Comment mes droits et ma vie privée sont-ils protégés dans le cadre d’un essai clinique ?
Toute recherche moderne impliquant des personnes – y compris les essais cliniques – doit être menée dans le respect des valeurs de respect, de bienfaisance et de justice . Plusieurs garanties protègent au mieux les droits, la sécurité et la vie privée des volontaires participant aux essais cliniques. Des directives internationales et nationales veillent à ce que les essais cliniques soient menés de manière éthique, et des comités d'experts spécialisés examinent chaque essai en détail avant et pendant son déroulement. Par le biais d'une procédure formelle appelée consentement éclairé , toute personne envisageant de participer à un essai clinique doit être pleinement informée par l'équipe de recherche des détails de l'étude, notamment son objectif, tous les risques et bénéfices potentiels connus, les mesures de protection de la vie privée et les personnes ayant accès aux informations des participants.
Que signifie être randomisé ?
Dans les essais cliniques randomisés , un ordinateur répartit aléatoirement les patients en groupes distincts recevant différents traitements ou interventions (par exemple, un groupe reçoit un nouveau traitement expérimental et un autre un traitement standard approuvé). La répartition des patients est aléatoire, ce qui signifie que si vous participez à une étude randomisée, ni vous ni votre médecin ne pourrez choisir le traitement que vous recevrez. Cette répartition aléatoire garantit que les groupes seront similaires et que les différents traitements ou interventions pourront être comparés plus équitablement.
Certains essais randomisés comprennent un groupe témoin qui ne reçoit pas le nouveau traitement étudié. Ce groupe est comparé à un groupe recevant le nouveau traitement afin d'évaluer son efficacité et d'identifier d'éventuelles différences en termes d'effets secondaires. Bien que les personnes du groupe témoin ne reçoivent pas le nouveau traitement, elles bénéficient généralement du meilleur traitement disponible et actuellement approuvé pour leur pathologie. Avant de décider de participer à un essai randomisé, il est important de bien comprendre les effets secondaires potentiels et les bénéfices attendus de tous les traitements possibles inclus dans l'étude, car ni vous ni votre médecin ne pourrez choisir le groupe auquel vous serez affecté(e).

Placebos dans les essais cliniques
Un placebo est une substance inactive qui ressemble à un médicament, mais qui n'en est pas un. De nos jours, la plupart des essais cliniques randomisés sur le mélanome consistent à administrer un médicament actif (et non un placebo) à tous les groupes de patients, qu'il s'agisse d'un nouveau traitement ou du meilleur traitement disponible déjà approuvé (appelé « traitement de référence »). Un placebo peut être administré seul uniquement en l'absence de traitement de référence, mais il est considéré comme éthiquement inacceptable d'administrer un placebo seul à des patients dans un essai clinique lorsqu'il existe un traitement efficace pour leur pathologie. Étant donné l'existence de plusieurs traitements de référence pour le mélanome, les placebos ne sont généralement pas utilisés seuls dans les essais cliniques sur cette maladie.
Si un placebo est administré aux patients dans le cadre d'un essai sur le mélanome, il est généralement administré en association avec le meilleur traitement disponible. Dans les essais évaluant une combinaison de deux traitements ou plus, par exemple, les patients du groupe expérimental peuvent recevoir un traitement standard en association avec un nouveau traitement expérimental, tandis que les participants du groupe témoin peuvent recevoir un placebo en association avec le traitement standard. Ils ne recevront pas uniquement un placebo.
Placebos dans les essais cliniques
Un placebo est une substance inactive qui ressemble à un médicament mais n’en est pas un. De nos jours, la plupart des essais cliniques randomisés sur le mélanome consistent à administrer un médicament actif (et non un placebo) à tous les groupes de patients, qu’il s’agisse d’un nouveau traitement ou du meilleur traitement disponible qui a déjà été approuvé (appelé « traitement standard »). Un placebo ne peut être administré seul que s’il n’existe aucun traitement standard disponible, mais il est considéré comme éthiquement inacceptable d’administrer un placebo seul à des personnes dans le cadre d’un essai clinique alors qu’il existe un traitement efficace pour leur maladie. Comme il existe plusieurs traitements standard disponibles pour le mélanome, les placebos ne sont généralement pas utilisés seuls dans les essais sur le mélanome.
Si un placebo est administré aux patients dans le cadre d'un essai sur le mélanome, il est généralement administré en association avec le meilleur traitement disponible. Dans les essais évaluant une combinaison de deux traitements ou plus, par exemple, les patients du groupe expérimental peuvent recevoir un traitement standard en association avec un nouveau traitement expérimental, tandis que les participants du groupe témoin peuvent recevoir un placebo en association avec le traitement standard. Ils ne recevront pas uniquement un placebo.
Parfois, les essais randomisés sont « en aveugle », ce qui signifie que les patients, ou les patients et leurs médecins, ne savent pas quel traitement ils reçoivent. Cela peut contribuer à réduire les biais, qui peuvent se produire lorsque les patients ou les médecins ont des idées préconçues sur la sécurité ou l’efficacité d’un médicament (conscient ou inconscient). En cas d’urgence, les médecins peuvent demander à savoir quel traitement leur patient reçoit.
Qui veille à ce que les droits des patients soient protégés ?
Les chercheurs doivent respecter les exigences réglementaires des essais cliniques afin de protéger les droits des patients. De nombreuses directives internationales et fédérales garantissent le respect de l'éthique dans la conduite des essais. Par exemple, la norme internationale des Bonnes Pratiques Cliniques (BPC) définit des critères de qualité éthiques et scientifiques pour la conception et la réalisation des essais cliniques. Aux États-Unis , des organismes gouvernementaux tels que le Département de la Santé et des Services sociaux, la Food and Drug Administration (FDA) et les National Institutes of Health (NIH) participent à l'élaboration des règles, à la formulation de recommandations et au suivi des différents types d'essais cliniques. Par exemple, la FDA établit des règles pour les essais cliniques portant sur des médicaments ou des dispositifs expérimentaux.
Des groupes de spécialistes supervisent les essais cliniques individuels pour garantir la protection des volontaires qui y participent :
Les comités d'éthique de la recherche (CER) sont des comités indépendants composés de médecins, de statisticiens et de membres de la communauté qui veillent à ce qu'un essai clinique soit mené de manière éthique et que les droits des participants soient protégés. Aux États-Unis, les CER approuvent et supervisent toutes les études impliquant l'essai d'un médicament, d'un produit biologique ou d'un dispositif médical chez l'humain. Les CER examinent le protocole de l'essai clinique , ou plan détaillé de l'étude, afin de confirmer qu'il répond à une question pertinente et garantit la sécurité des participants. Ils examinent également le formulaire de consentement éclairé pour s'assurer qu'il est exact, complet et facile à comprendre. Bien que les CER interviennent principalement pour approuver l'étude avant son lancement, ils continuent d'en assurer le suivi afin de garantir sa conformité au protocole. Si vous participez à une étude clinique, vous pouvez contacter le CER pour toute question ou préoccupation.
Les comités de surveillance des données (DSMB) suivent le déroulement et les résultats d'un essai clinique. Un DSMB peut décider d'interrompre un essai prématurément s'il constate qu'un nouveau traitement est nettement plus (ou nettement moins) efficace que le traitement de référence . Si votre essai est interrompu pour cette raison, vous recevrez le traitement le plus efficace, quel que soit le groupe auquel vous aviez été initialement affecté(e). Un DSMB peut également interrompre un essai clinique prématurément pour des raisons de sécurité, notamment s'il apparaît clairement que les risques sont nettement supérieurs aux bénéfices du traitement. Cela permet de protéger les participants contre d'éventuels risques.
Qu'est-ce que le consentement éclairé ?
Le consentement éclairé, en tant que concept juridique, réglementaire et éthique, est une composante essentielle de la recherche. Dans le cadre des essais cliniques, il consiste à vous fournir, en tant que participant potentiel, toutes les informations pertinentes concernant l'objectif, les risques, les bénéfices, les alternatives et les procédures de l'essai. Vous pouvez ainsi prendre une décision éclairée quant à votre participation, en tenant compte de vos intérêts et de votre situation personnels.
Le processus de consentement éclairé fournit aux participants des explications continues qui les aideront à prendre des décisions éclairées quant à la poursuite de leur participation à un essai clinique. Le processus ne s'arrête pas à la signature des documents de consentement éclairé. Si de nouveaux avantages, risques ou effets secondaires sont découverts au cours de l'essai, les chercheurs doivent en informer les participants. Ces derniers sont encouragés à poser des questions à tout moment.
Avant d’accepter de participer à un essai clinique, les participants ont le droit d’être informés de tout ce qui est impliqué dans l’essai, y compris tous les détails sur le traitement, les tests et les risques et avantages possibles. Les informations doivent être présentées dans un format et une langue faciles à comprendre.
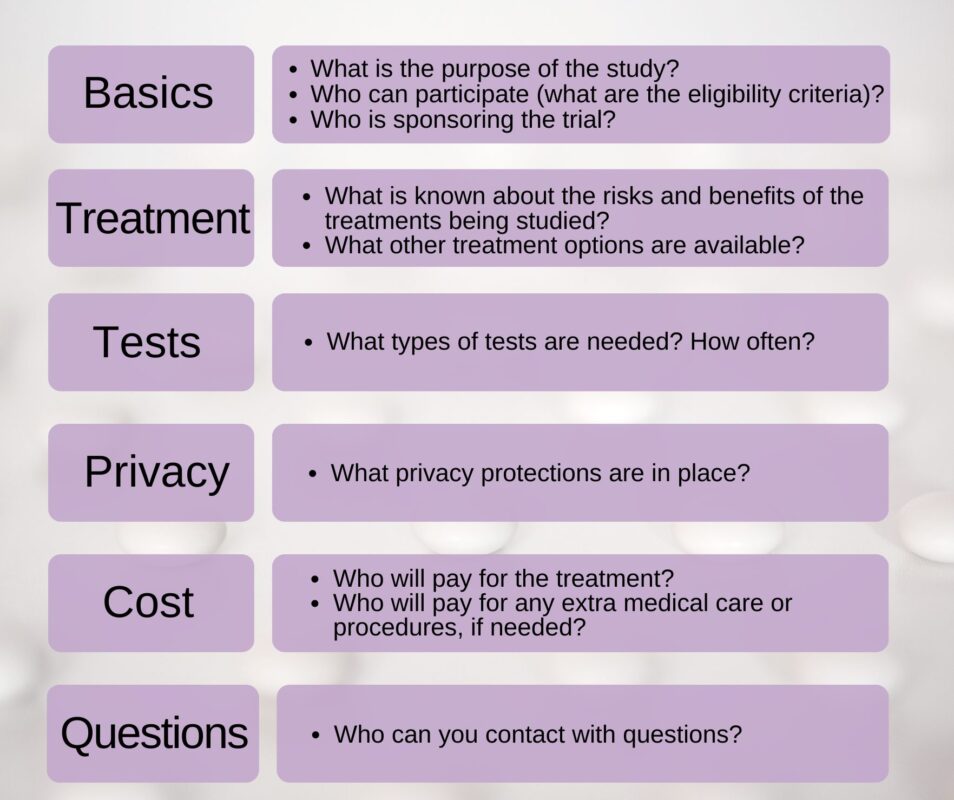
Ce qu’il faut rechercher lors du consentement éclairé :
Comment mes renseignements sur la santé seront-ils gardés confidentiels ?
Vos renseignements personnels et médicaux resteront confidentiels autant que possible pendant un essai clinique. Comme cela se produirait lors de soins normaux en dehors d'un essai clinique, votre équipe soignante aura accès à vos renseignements personnels et médicaux afin de pouvoir vous soigner.
Si vous acceptez de participer à un essai clinique, il se peut que votre équipe soignante vous demande d'autoriser le partage de vos informations de santé avec l'équipe de recherche. Les essais cliniques doivent respecter les lois fédérales sur la protection de la vie privée, notamment la loi HIPAA (Health Insurance Portability and Accountability Act) . Vous aurez la possibilité d'autoriser tout partage de vos informations personnelles et de comprendre comment elles pourraient être utilisées lors du processus de consentement éclairé.
En règle générale, les informations médicales nécessaires à un essai clinique (par exemple, les résultats d'analyses de laboratoire, les informations sur les effets secondaires) sont saisies dans une base de données et partagées uniquement avec les personnes qui analysent les résultats de l'étude. Avant que vos informations médicales ne soient saisies dans la base de données de l'étude, votre nom est supprimé et un code ou un numéro est attribué à vos dossiers. Dans certains cas, les membres de l'équipe de recherche ou les autorités réglementaires (par exemple, la FDA) peuvent avoir besoin d'examiner ces dossiers ; cependant, vos informations personnelles ne leur seront pas communiquées. Si les chercheurs publient les résultats de l'essai clinique, ils n'utiliseront jamais vos informations personnelles.
Que se passe-t-il si je décide de quitter l’essai ?
Vous pouvez quitter l’essai (vous retirer de l’étude) à tout moment. Si vous avez des questions ou des inquiétudes, parlez-en à votre équipe de recherche, y compris à votre médecin. Parlez-en à votre médecin afin de discuter des effets que pourrait avoir sur votre santé le fait de quitter l’essai. La décision de quitter un essai n’aura aucune incidence sur vos soins médicaux habituels.