
Tutela del paziente negli studi clinici
Come vengono tutelati i miei diritti e la mia privacy durante una sperimentazione clinica?
Tutta la ricerca moderna che coinvolge persone, comprese le sperimentazioni cliniche, deve essere condotta secondo i valori di rispetto, beneficenza e giustizia . Diverse garanzie tutelano, per quanto possibile, i diritti, la sicurezza e la privacy dei volontari che partecipano alle sperimentazioni cliniche. Esistono linee guida internazionali e federali per garantire che le sperimentazioni cliniche siano condotte in modo etico, e comitati di esperti specializzati esaminano attentamente i dettagli di ogni singola sperimentazione prima e durante lo studio. Attraverso una procedura formale chiamata consenso informato , chiunque stia valutando la possibilità di partecipare a una sperimentazione clinica deve essere pienamente informato dal team di ricerca sui dettagli dello studio, compresi il suo scopo, tutti i rischi e i potenziali benefici noti, le modalità di tutela della privacy e chi avrà accesso alle informazioni dei partecipanti.
Cosa significa essere randomizzati?
Negli studi clinici randomizzati , un computer suddivide casualmente i pazienti in gruppi distinti a cui vengono somministrati trattamenti o interventi differenti (ad esempio, un gruppo riceve un nuovo trattamento sperimentale e un altro gruppo un trattamento standard approvato). La suddivisione dei pazienti è casuale, il che significa che, partecipando a uno studio randomizzato, né voi né il vostro medico potrete scegliere il trattamento da ricevere. La suddivisione casuale dei partecipanti in gruppi garantisce che questi siano omogenei e che i diversi trattamenti o interventi possano essere confrontati in modo più equo.
Alcuni studi clinici randomizzati includono un gruppo di controllo che non riceve il nuovo trattamento in fase di studio. Questo gruppo viene confrontato con un gruppo di persone che riceve il nuovo trattamento per valutarne l'efficacia e l'eventuale presenza di effetti collaterali. Sebbene i partecipanti al gruppo di controllo non ricevano il nuovo trattamento, in genere ricevono il miglior trattamento attualmente disponibile e approvato per la loro patologia. Prima di decidere se partecipare a uno studio clinico randomizzato, è importante essere consapevoli dei possibili effetti collaterali e dei benefici attesi di tutti i trattamenti previsti dallo studio, poiché né voi né il vostro medico potrete scegliere a quale gruppo sarete assegnati.

Placebo negli studi clinici
Un placebo è una sostanza inattiva che assomiglia a un farmaco ma non lo è. Oggi, la maggior parte degli studi clinici randomizzati sul melanoma prevede la somministrazione di un farmaco attivo (non placebo) a tutti i gruppi di pazienti, che si tratti di un nuovo trattamento o del miglior trattamento disponibile già approvato (noto come " standard di cura "). Il placebo può essere somministrato da solo solo se non esiste un trattamento standard disponibile, ma è considerato eticamente inaccettabile somministrare solo placebo ai pazienti in uno studio clinico quando esiste un trattamento efficace per la loro condizione. Poiché esistono diversi trattamenti standard disponibili per il melanoma, i placebo non vengono generalmente utilizzati da soli negli studi clinici sul melanoma.
Se ai pazienti di uno studio sul melanoma viene somministrato un placebo, solitamente viene somministrato insieme al miglior trattamento disponibile. Negli studi che valutano una combinazione di due o più trattamenti, ad esempio, i pazienti nel braccio sperimentale possono ricevere un trattamento standard insieme a un nuovo trattamento sperimentale, rispetto ai partecipanti nel gruppo di controllo a cui può essere somministrato un placebo insieme alla terapia standard. Non riceverebbero solo placebo.
Placebo negli studi clinici
Un placebo è una sostanza inattiva che sembra un medicinale ma non lo è. Oggigiorno, la maggior parte degli studi clinici randomizzati sul melanoma prevede la somministrazione di un medicinale attivo (non placebo) a tutti i gruppi di pazienti, che si tratti di un nuovo trattamento o del miglior trattamento disponibile già approvato (noto come "standard di cura"). Il placebo può essere somministrato da solo solo se non è disponibile un trattamento standard, ma è considerato eticamente inaccettabile somministrare alle persone solo placebo in uno studio clinico quando esiste un trattamento efficace per la loro condizione. Poiché sono disponibili diversi trattamenti standard per il melanoma, i placebo non vengono in genere utilizzati da soli negli studi sul melanoma.
Se ai pazienti di uno studio sul melanoma viene somministrato un placebo, solitamente viene somministrato insieme al miglior trattamento disponibile. Negli studi che valutano una combinazione di due o più trattamenti, ad esempio, i pazienti nel braccio sperimentale possono ricevere un trattamento standard insieme a un nuovo trattamento sperimentale, rispetto ai partecipanti nel gruppo di controllo a cui può essere somministrato un placebo insieme alla terapia standard. Non riceverebbero solo placebo.
A volte, gli studi randomizzati sono "in cieco", il che significa che i pazienti, o i pazienti insieme ai loro medici, non sanno quale trattamento stanno ricevendo. Questo può aiutare a ridurre i pregiudizi, che possono verificarsi quando i pazienti o i medici hanno preconcetti su quanto sia sicuro o efficace un farmaco (sia che sia cosciente o inconscio). In caso di emergenza, i medici possono richiedere di sapere quale trattamento sta ricevendo il loro paziente.
Chi garantisce che i diritti dei pazienti siano tutelati?
I ricercatori devono rispettare i requisiti normativi per le sperimentazioni cliniche che tutelano i diritti dei pazienti. Esistono numerose linee guida internazionali e federali per garantire che le sperimentazioni siano condotte in modo etico. Ad esempio, uno standard internazionale noto come Buona Pratica Clinica (GCP) stabilisce standard di qualità etica e scientifica per la progettazione e la conduzione delle sperimentazioni cliniche. Negli Stati Uniti , organizzazioni governative come il Dipartimento della Salute e dei Servizi Umani, la Food and Drug Administration (FDA) e i National Institutes of Health (NIH) sono coinvolte nella definizione delle norme, nella fornitura di consulenza e nel monitoraggio di diverse tipologie di sperimentazioni cliniche. Ad esempio, la FDA stabilisce le norme per le sperimentazioni cliniche che coinvolgono farmaci o dispositivi sperimentali.
I gruppi di specialisti forniscono supervisione alle singole sperimentazioni cliniche per garantire che i volontari che vi partecipano siano protetti:
I comitati etici istituzionali (IRB) sono comitati indipendenti composti da medici, statistici e membri della comunità che si assicurano che una determinata sperimentazione clinica sia etica e che i diritti dei partecipanti siano tutelati. Negli Stati Uniti, gli IRB approvano e supervisionano tutti gli studi che prevedono la sperimentazione di un farmaco, un prodotto biologico o un dispositivo medico su persone. Gli IRB esaminano il protocollo di sperimentazione clinica , ovvero il piano dettagliato dello studio, per confermare che affronti un quesito rilevante e garantisca la sicurezza dei partecipanti. Gli IRB esaminano anche il modulo di consenso informato per assicurarsi che sia accurato, completo e di facile comprensione. Sebbene il ruolo principale degli IRB sia l'approvazione dello studio prima del suo inizio, il loro monitoraggio è continuo per garantire che venga condotto come concordato nel protocollo. Se si partecipa a una sperimentazione clinica, è possibile contattare l'IRB per qualsiasi domanda o dubbio.
I comitati di monitoraggio della sicurezza dei dati (DSMB) controllano l'andamento e i risultati di una sperimentazione clinica durante il suo svolgimento. Un DSMB può decidere di interrompere anticipatamente una sperimentazione se constata che un nuovo trattamento è significativamente più (o molto meno) efficace rispetto al gruppo di controllo/allo standard di cura attuale . Se la sperimentazione viene interrotta per questo motivo, il paziente riceverebbe il trattamento migliore, indipendentemente dal trattamento a cui era stato inizialmente assegnato. Un DSMB può anche interrompere anticipatamente una sperimentazione clinica per motivi di sicurezza, in particolare se risulta evidente che i rischi sono di gran lunga superiori ai benefici del trattamento. Ciò impedisce che i pazienti siano esposti a ulteriori potenziali danni.
Che cosa si intende per consenso informato?
Il consenso informato, in quanto concetto legale, normativo ed etico, è parte integrante della ricerca. Negli studi clinici, il consenso informato è il processo di fornitura al potenziale partecipante di tutte le informazioni rilevanti relative allo scopo, ai rischi, ai benefici, alle alternative e alle procedure dello studio. In questo modo, il partecipante può prendere una decisione consapevole sulla partecipazione, tenendo conto dei propri interessi e delle proprie circostanze personali.
Il processo di consenso informato fornisce alle persone spiegazioni continue che le aiuteranno a prendere decisioni consapevoli se continuare o meno a partecipare a una sperimentazione clinica. Il processo non termina con la firma dei documenti di consenso informato. Se durante la sperimentazione vengono scoperti nuovi benefici, rischi o effetti collaterali, i ricercatori devono informare i partecipanti. I partecipanti sono incoraggiati a porre domande in qualsiasi momento.
Prima di accettare di prendere parte a una sperimentazione clinica, i partecipanti hanno il diritto di apprendere tutto ciò che è coinvolto nella sperimentazione, inclusi tutti i dettagli sul trattamento, i test e i possibili rischi e benefici. Le informazioni devono essere in un formato e in un linguaggio facilmente comprensibili.
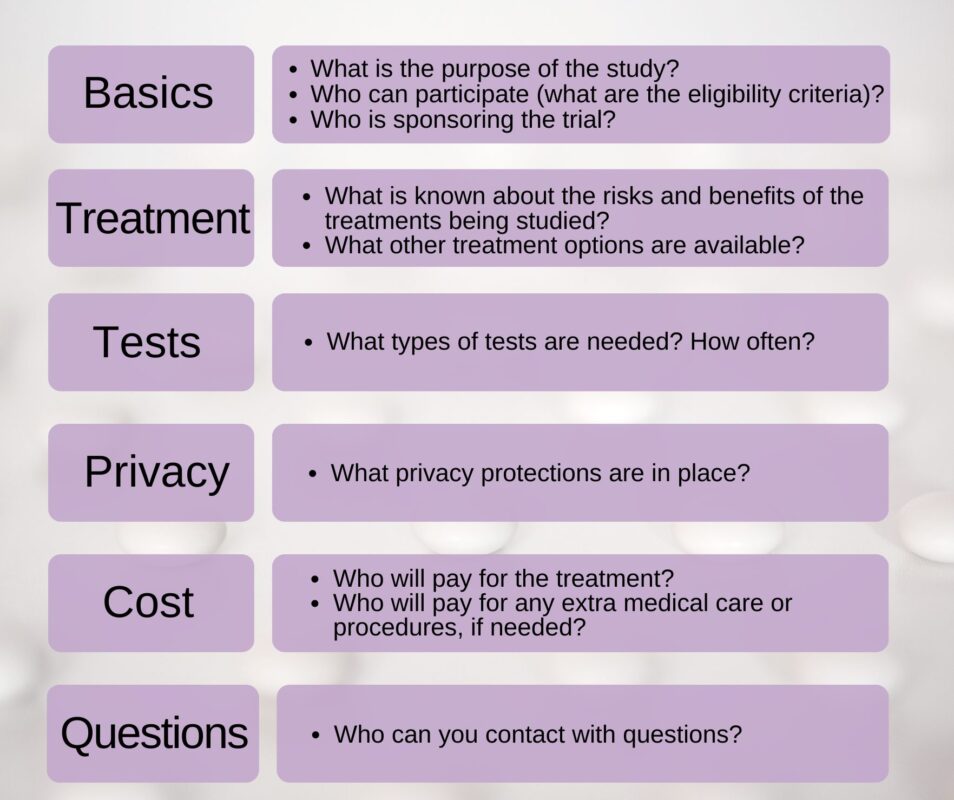
Cosa cercare durante il consenso informato:
Come verranno mantenute riservate le mie informazioni sanitarie?
Le tue informazioni personali e sanitarie saranno mantenute riservate il più possibile durante una sperimentazione clinica. Come accadrebbe durante le normali cure al di fuori di una sperimentazione clinica, il tuo team sanitario avrà accesso alle tue informazioni personali e mediche in modo da poterti curare.
Se acconsenti a partecipare a una sperimentazione clinica, potrebbe esserti richiesto di autorizzare il tuo team sanitario a condividere le tue informazioni sanitarie con il team di ricerca. Le sperimentazioni cliniche devono svolgersi nel rispetto delle leggi federali sulla privacy, principalmente l' Health Insurance Portability and Accountability Act (HIPAA) . Avrai la possibilità di autorizzare qualsiasi condivisione delle tue informazioni personali e di comprendere come le tue informazioni potrebbero essere utilizzate durante il processo di consenso informato.
In genere, le informazioni mediche ai fini di una sperimentazione clinica (ad esempio, risultati di test di laboratorio, informazioni sugli effetti collaterali) vengono inserite in un database e condivise solo con le persone che analizzano i risultati dello studio. Prima che una qualsiasi delle tue informazioni mediche venga inserita nel database dello studio, il tuo nome viene rimosso e ai tuoi dati viene assegnato un codice o un numero. In alcuni casi, i membri del team di ricerca o le autorità di regolamentazione (ad esempio, la FDA) potrebbero dover esaminare questi dati; tuttavia, le tue informazioni personali non verranno condivise con loro. Se i ricercatori pubblicano i risultati della sperimentazione clinica, non utilizzeranno mai le tue informazioni personali.
Cosa succede se decido di abbandonare il processo?
Puoi abbandonare la sperimentazione, ovvero ritirarti dallo studio, in qualsiasi momento. Informa il tuo team di ricerca, incluso il tuo medico, se hai domande o dubbi. Parla con il tuo medico in modo da poter discutere di come l'abbandono della sperimentazione potrebbe influire sulla tua salute. La decisione di abbandonare una sperimentazione non influirà sulla tua normale assistenza medica.