
Proteção do Paciente em Ensaios Clínicos
Como meus direitos e minha privacidade são protegidos em um ensaio clínico?
Toda pesquisa moderna que envolve seres humanos – incluindo ensaios clínicos – deve ser conduzida de acordo com os valores de Respeito, Beneficência e Justiça . Diversas salvaguardas protegem, tanto quanto possível, os direitos, a segurança e a privacidade dos voluntários que participam de ensaios clínicos. Diretrizes internacionais e federais estão em vigor para garantir que os ensaios clínicos sejam conduzidos de forma ética, e comitês especializados de especialistas examinam minuciosamente os detalhes de cada ensaio antes e durante o estudo. Por meio de um processo formal chamado consentimento livre e esclarecido , qualquer pessoa que esteja considerando participar de um ensaio clínico deve ser plenamente informada pela equipe de pesquisa sobre os detalhes do estudo, incluindo seu objetivo, todos os riscos conhecidos e benefícios potenciais, como a privacidade será protegida e quem terá acesso às informações dos participantes.
O que significa ser aleatorizado?
Em ensaios clínicos randomizados , um computador divide aleatoriamente os pacientes em grupos separados que recebem tratamentos ou intervenções diferentes (por exemplo, um grupo recebe um novo tratamento experimental e outro grupo um tratamento padrão aprovado). Os pacientes são separados aleatoriamente, o que significa que, se você participar de um estudo randomizado, você e seu médico não poderão escolher qual tratamento você receberá. Dividir os participantes em grupos aleatoriamente significa que os grupos serão semelhantes e os diferentes tratamentos ou intervenções poderão ser comparados de forma mais justa.
Alguns ensaios clínicos randomizados incluem um grupo de controle que não recebe o novo tratamento em estudo. Esse grupo é comparado a um grupo de pessoas que recebem o novo tratamento para verificar sua eficácia e se há diferenças nos efeitos colaterais. Embora as pessoas do grupo de controle não recebam o novo tratamento, elas geralmente recebem o melhor tratamento disponível e atualmente aprovado para sua condição. Ao decidir participar de um ensaio clínico randomizado, você deve estar ciente dos possíveis efeitos colaterais e dos benefícios esperados de todos os tratamentos possíveis no estudo, uma vez que você e seu médico não poderão escolher a qual grupo você será designado.

Placebos em Ensaios Clínicos
Um placebo é uma substância inativa que se assemelha a um medicamento, mas não o é. Atualmente, a maioria dos ensaios clínicos randomizados em melanoma envolve a administração de medicamento ativo (não placebo) a todos os grupos de pacientes, seja um novo tratamento ou o melhor tratamento disponível já aprovado (conhecido como " padrão de tratamento "). O placebo pode ser administrado isoladamente apenas se não houver um tratamento padrão disponível, mas é considerado eticamente inaceitável administrar placebo isoladamente a pacientes em um ensaio clínico quando existe um tratamento eficaz para a sua condição. Como existem diversos tratamentos padrão disponíveis para melanoma, os placebos normalmente não são usados isoladamente em ensaios clínicos de melanoma.
Se um placebo for administrado a pacientes em um ensaio clínico de melanoma, geralmente é administrado juntamente com o melhor tratamento disponível. Em ensaios que avaliam uma combinação de dois ou mais tratamentos, por exemplo, os pacientes no braço experimental podem receber um tratamento padrão juntamente com um novo tratamento experimental, enquanto os participantes do grupo de controle podem receber um placebo juntamente com a terapia padrão. Eles não receberiam apenas placebo.
Placebos em Ensaios Clínicos
Um placebo é uma substância inativa que se assemelha a um medicamento, mas não o é. Atualmente, a maioria dos ensaios clínicos randomizados em melanoma envolve a administração de medicamento ativo (não placebo) a todos os grupos de pacientes, seja um novo tratamento ou o melhor tratamento disponível já aprovado (conhecido como "padrão de tratamento"). O placebo pode ser administrado isoladamente apenas se não houver um tratamento padrão disponível, mas é considerado eticamente inaceitável administrar placebo isoladamente a pacientes em um ensaio clínico quando existe um tratamento eficaz para a sua condição. Como existem diversos tratamentos padrão disponíveis para melanoma, os placebos normalmente não são usados isoladamente em ensaios clínicos de melanoma.
Se um placebo for administrado a pacientes em um ensaio clínico de melanoma, geralmente é administrado juntamente com o melhor tratamento disponível. Em ensaios que avaliam uma combinação de dois ou mais tratamentos, por exemplo, os pacientes no braço experimental podem receber um tratamento padrão juntamente com um novo tratamento experimental, enquanto os participantes do grupo de controle podem receber um placebo juntamente com a terapia padrão. Eles não receberiam apenas placebo.
Às vezes, os ensaios clínicos randomizados são "cegos", o que significa que os pacientes, ou os pacientes juntamente com seus médicos, não sabem qual tratamento estão recebendo. Isso pode ajudar a reduzir o viés, que pode ocorrer quando pacientes ou médicos têm ideias preconcebidas sobre a segurança ou eficácia de um medicamento (sejam elas conscientes ou inconscientes). Em caso de emergência, os médicos podem solicitar informações sobre qual tratamento o paciente está recebendo.
Quem garante que os direitos dos pacientes sejam protegidos?
Os pesquisadores devem seguir os requisitos regulamentares para ensaios clínicos que protegem os direitos dos pacientes. Diversas diretrizes internacionais e federais estão em vigor para garantir que os ensaios sejam conduzidos de forma ética. Por exemplo, um padrão internacional conhecido como Boas Práticas Clínicas (BPC) estabelece padrões éticos e de qualidade científica para o planejamento e a condução de ensaios clínicos. Nos EUA , organizações governamentais, incluindo o Departamento de Saúde e Serviços Humanos, a Administração de Alimentos e Medicamentos (FDA) e os Institutos Nacionais de Saúde (NIH), estão envolvidas na definição de regras, no fornecimento de orientações e no monitoramento de diferentes tipos de ensaios clínicos. Por exemplo, a FDA estabelece regras para ensaios clínicos que envolvem medicamentos ou dispositivos experimentais.
Grupos especializados supervisionam os ensaios clínicos individuais para garantir a proteção dos voluntários participantes:
Os Comitês de Ética em Pesquisa (CEPs) são comitês independentes compostos por médicos, estatísticos e membros da comunidade que garantem que um determinado estudo clínico seja ético e que os direitos dos participantes sejam protegidos. Nos EUA, os CEPs aprovam e supervisionam todos os estudos que envolvem testes de medicamentos, produtos biológicos ou dispositivos médicos em seres humanos. Os CEPs revisam o protocolo do estudo clínico , ou seja, o plano detalhado do estudo, para confirmar se ele aborda uma questão relevante e garante a segurança dos participantes. Os CEPs também revisam o termo de consentimento livre e esclarecido para garantir que ele seja preciso, completo e de fácil compreensão. Embora os CEPs estejam principalmente envolvidos na aprovação do estudo antes de seu início, eles continuam monitorando o estudo para garantir que ele seja realizado conforme o acordado no protocolo. Você pode entrar em contato com o CEP caso tenha dúvidas ou preocupações se estiver participando de um estudo clínico.
Os Comitês de Monitoramento de Segurança de Dados (DSMBs) acompanham o progresso e os resultados de um ensaio clínico enquanto ele está em andamento. Um DSMB pode decidir interromper um ensaio precocemente se constatar que o novo tratamento é muito mais (ou muito menos) eficaz do que o grupo de controle/ tratamento padrão atual . Se o seu ensaio for interrompido por esse motivo, você receberá o tratamento mais eficaz, independentemente do grupo ao qual foi originalmente designado. Um DSMB também pode interromper um ensaio clínico precocemente devido a preocupações com a segurança, principalmente se ficar claro que os riscos são muito maiores do que os benefícios do tratamento. Isso evita que as pessoas sejam expostas a mais danos potenciais.
O que é consentimento informado?
O consentimento informado, como conceito legal, regulamentar e ético, é parte integrante da pesquisa. Em ensaios clínicos, o consentimento informado é o processo de fornecer a você, como potencial participante, todas as informações relevantes sobre o objetivo, os riscos, os benefícios, as alternativas e os procedimentos do ensaio. Assim, você poderá tomar uma decisão informada sobre participar ou não, considerando seus próprios interesses e circunstâncias pessoais.
O processo de consentimento informado fornece aos participantes explicações contínuas que os ajudarão a tomar decisões conscientes sobre a continuidade ou não da participação em um ensaio clínico. O processo não termina com a assinatura do termo de consentimento. Caso novos benefícios, riscos ou efeitos colaterais sejam descobertos durante o ensaio, os pesquisadores devem informar os participantes. Os participantes são encorajados a fazer perguntas a qualquer momento.
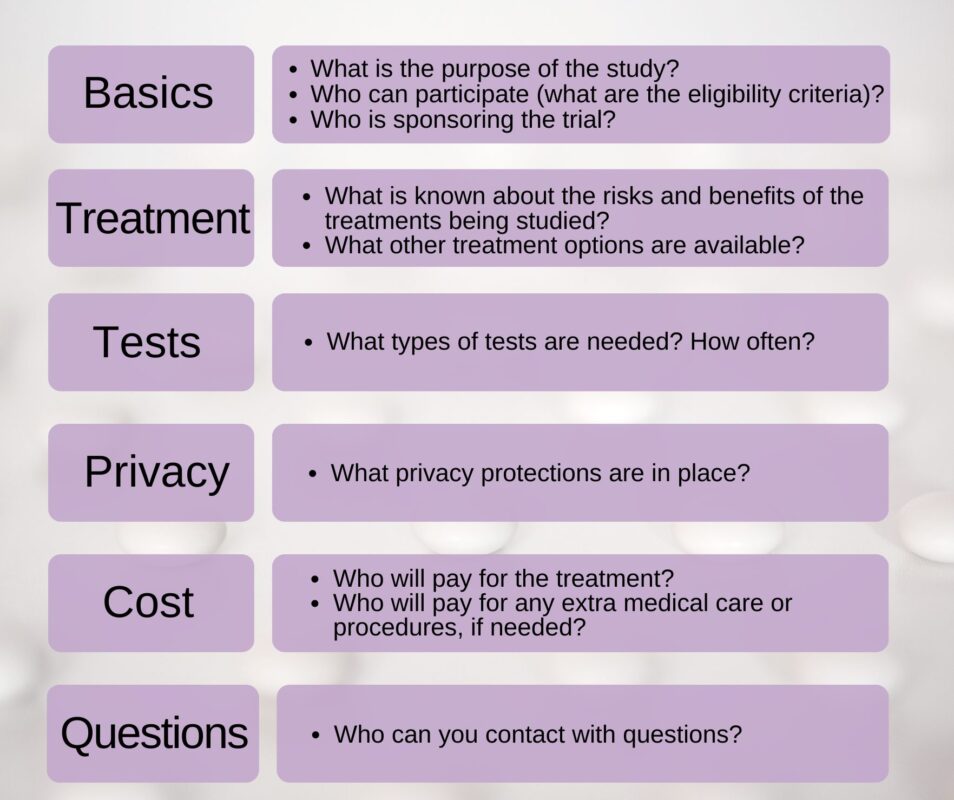
Antes de concordar em participar de um ensaio clínico, os participantes têm o direito de saber tudo o que está envolvido no ensaio – incluindo todos os detalhes sobre o tratamento, os exames e os possíveis riscos e benefícios. As informações devem ser apresentadas em um formato e linguagem facilmente compreensíveis.
O que observar durante o processo de consentimento informado:
Como minhas informações de saúde serão mantidas em sigilo?
Suas informações pessoais e de saúde serão mantidas em sigilo o máximo possível durante um ensaio clínico. Assim como ocorre em um atendimento normal fora de um ensaio clínico, sua equipe de saúde terá acesso às suas informações pessoais e médicas para poder tratá-lo(a).
Se você concordar em participar de um ensaio clínico, poderá ser solicitado que permita que sua equipe de saúde compartilhe suas informações de saúde com a equipe de pesquisa. Os ensaios clínicos devem seguir as leis federais de privacidade, principalmente a Lei de Portabilidade e Responsabilidade de Seguros de Saúde (HIPAA) . Você terá a oportunidade de autorizar qualquer compartilhamento de suas informações pessoais e entender como elas poderão ser usadas durante o processo de consentimento informado.
Normalmente, as informações médicas para fins de um ensaio clínico (por exemplo, resultados de exames laboratoriais, informações sobre efeitos colaterais) são inseridas em um banco de dados e compartilhadas apenas com as pessoas que analisam os resultados do estudo. Antes que qualquer informação médica sua seja inserida no banco de dados do estudo, seu nome é removido e seus registros recebem um código ou número. Em alguns casos, membros da equipe de pesquisa ou autoridades regulatórias (por exemplo, a FDA) podem precisar revisar esses registros; no entanto, suas informações pessoais não serão compartilhadas com eles. Se os pesquisadores publicarem os resultados do ensaio clínico, eles nunca usarão suas informações pessoais.
O que acontece se eu decidir abandonar o julgamento?
Você pode abandonar o estudo clínico a qualquer momento. Informe a equipe de pesquisa, incluindo seu médico, caso tenha alguma dúvida ou preocupação. Converse com seu médico para discutir como a sua saída do estudo clínico pode afetar sua saúde. A decisão de abandonar um estudo clínico não afetará seu atendimento médico regular.