
Patientenschutz bei klinischen Studien
Wie werden meine Rechte und meine Privatsphäre bei einer klinischen Studie geschützt?
Alle modernen Forschungsarbeiten mit Beteiligung von Menschen – einschließlich klinischer Studien – müssen den Werten Respekt, Wohltätigkeit und Gerechtigkeit entsprechen . Zahlreiche Schutzmaßnahmen gewährleisten die Rechte, die Sicherheit und die Privatsphäre der Studienteilnehmer bestmöglich. Internationale und nationale Richtlinien stellen sicher, dass klinische Studien ethisch korrekt durchgeführt werden, und spezialisierte Expertengremien prüfen die Details jeder einzelnen Studie vor und während des Studienablaufs. Im Rahmen eines formalen Prozesses, der sogenannten Einwilligung nach Aufklärung , muss jeder, der an einer klinischen Studie teilnehmen möchte, vom Forschungsteam umfassend über die Studiendetails informiert werden. Dazu gehören der Zweck der Studie, alle bekannten Risiken und potenziellen Vorteile, der Schutz der Privatsphäre und die Frage, wer Zugriff auf die Teilnehmerdaten hat.
Was bedeutet es, randomisiert zu werden?
In randomisierten klinischen Studien werden Patienten per Zufallsprinzip in verschiedene Gruppen eingeteilt, die unterschiedliche Behandlungen oder Interventionen erhalten (beispielsweise erhält eine Gruppe eine neue experimentelle Behandlung und eine andere eine zugelassene Standardbehandlung). Die Zuteilung der Patienten erfolgt zufällig, was bedeutet, dass Sie und Ihr Arzt bei der Teilnahme an einer randomisierten Studie nicht entscheiden können, welche Behandlung Sie erhalten. Durch die zufällige Gruppeneinteilung sind die Gruppen vergleichbar, sodass die verschiedenen Behandlungen oder Interventionen besser verglichen werden können.
Manche randomisierte Studien umfassen eine Kontrollgruppe , die die untersuchte neue Behandlung nicht erhält. Diese Gruppe wird mit einer Gruppe von Personen verglichen, die die neue Behandlung erhalten, um deren Wirksamkeit und mögliche Unterschiede in den Nebenwirkungen zu untersuchen. Obwohl die Teilnehmer der Kontrollgruppe die neue Behandlung nicht erhalten, bekommen sie in der Regel die bestmögliche, aktuell für ihre Erkrankung zugelassene Therapie. Bevor Sie sich für die Teilnahme an einer randomisierten Studie entscheiden, sollten Sie sich mit den möglichen Nebenwirkungen und dem zu erwartenden Nutzen aller in der Studie untersuchten Behandlungen vertraut machen, da Sie und Ihr Arzt nicht entscheiden können, welcher Gruppe Sie zugeteilt werden.

Placebos in klinischen Studien
Ein Placebo ist eine wirkstofffreie Substanz, die wie ein Medikament aussieht, aber keines ist. Heutzutage erhalten in den meisten randomisierten klinischen Studien zu Melanomen alle Patientengruppen einen Wirkstoff (kein Placebo), sei es eine neue Behandlung oder die beste bereits zugelassene Standardtherapie . Ein Placebo darf nur dann allein verabreicht werden, wenn keine Standardtherapie verfügbar ist. Es gilt jedoch als ethisch nicht vertretbar, Patienten in einer klinischen Studie ausschließlich ein Placebo zu geben, wenn eine wirksame Behandlung für ihre Erkrankung existiert. Da es mehrere Standardtherapien für Melanome gibt, werden Placebos in Melanomstudien in der Regel nicht allein eingesetzt.
Wenn Patienten in einer Melanomstudie ein Placebo verabreicht wird, geschieht dies normalerweise zusammen mit der besten verfügbaren Behandlung. In Studien, in denen eine Kombination aus zwei oder mehr Behandlungen geprüft wird, können Patienten im experimentellen Arm beispielsweise eine Standardbehandlung zusammen mit einer neuen experimentellen Behandlung erhalten, während Teilnehmer in der Kontrollgruppe möglicherweise ein Placebo zusammen mit der Standardtherapie erhalten. Sie würden nicht nur ein Placebo erhalten.
Placebos in klinischen Studien
Ein Placebo ist eine inaktive Substanz, die wie ein Medikament aussieht, aber keins ist. Heutzutage werden bei den meisten randomisierten klinischen Studien zum Melanom allen Patientengruppen aktive Medikamente (keine Placebos) verabreicht, unabhängig davon, ob es sich um eine neue Behandlung oder die beste verfügbare Behandlung handelt, die bereits zugelassen wurde (bekannt als „Standardbehandlung“). Placebos dürfen nur dann allein verabreicht werden, wenn keine Standardbehandlung verfügbar ist. Es gilt jedoch als ethisch nicht vertretbar, Menschen in einer klinischen Studie nur Placebos zu verabreichen, wenn es eine wirksame Behandlung für ihre Erkrankung gibt. Da es mehrere verfügbare Standardbehandlungen für Melanome gibt, werden Placebos in Melanomstudien normalerweise nicht allein verwendet.
Wenn Patienten in einer Melanomstudie ein Placebo verabreicht wird, geschieht dies normalerweise zusammen mit der besten verfügbaren Behandlung. In Studien, in denen eine Kombination aus zwei oder mehr Behandlungen geprüft wird, können Patienten im experimentellen Arm beispielsweise eine Standardbehandlung zusammen mit einer neuen experimentellen Behandlung erhalten, während Teilnehmer in der Kontrollgruppe möglicherweise ein Placebo zusammen mit der Standardtherapie erhalten. Sie würden nicht nur ein Placebo erhalten.
Manchmal werden randomisierte Studien „verblindet“ durchgeführt, was bedeutet, dass die Patienten oder die Patienten und ihre Ärzte nicht wissen, welche Behandlung sie erhalten. Dies kann dazu beitragen, Voreingenommenheit zu reduzieren, die entstehen kann, wenn Patienten oder Ärzte vorgefasste Meinungen darüber haben, wie sicher oder wirksam ein Medikament ist (ob bewusst oder unbewusst). Im Notfall können Ärzte nachfragen, welche Behandlung ihr Patient erhält.
Wer sorgt dafür, dass die Rechte der Patienten geschützt werden?
Forschende müssen die regulatorischen Anforderungen für klinische Studien zum Schutz der Patientenrechte einhalten. Zahlreiche internationale und nationale Richtlinien gewährleisten die ethische Durchführung von Studien. Beispielsweise legt der internationale Standard „ Gute Klinische Praxis“ (GCP) ethische und wissenschaftliche Qualitätsstandards für die Planung und Durchführung klinischer Studien fest. In den USA sind Regierungsbehörden wie das US-Gesundheitsministerium (Department of Health and Human Services), die Arzneimittelbehörde (FDA) und die National Institutes of Health (NIH) an der Festlegung von Regeln, der Beratung und der Überwachung verschiedener Arten klinischer Studien beteiligt. Die FDA legt beispielsweise Regeln für klinische Studien mit experimentellen Arzneimitteln oder Medizinprodukten fest.
Fachgruppen überwachen die einzelnen klinischen Studien und stellen sicher, dass die teilnehmenden Freiwilligen geschützt sind:
Institutionelle Ethikkommissionen (Institutional Review Boards, IRBs) sind unabhängige Gremien aus Ärzten, Statistikern und Mitgliedern der Öffentlichkeit, die sicherstellen, dass eine Studie ethisch vertretbar ist und die Rechte der Studienteilnehmer gewahrt werden. In den USA genehmigen und überwachen IRBs alle Studien, in denen Arzneimittel, Biologika oder Medizinprodukte an Menschen getestet werden. IRBs prüfen das Studienprotokoll , also den detaillierten Plan der Studie, um sicherzustellen, dass es eine relevante Fragestellung behandelt und die Sicherheit der Teilnehmer gewährleistet. Sie prüfen außerdem die Einverständniserklärung auf Richtigkeit, Vollständigkeit und Verständlichkeit. Obwohl IRBs hauptsächlich für die Genehmigung der Studie vor deren Beginn zuständig sind, überwachen sie diese auch weiterhin, um sicherzustellen, dass sie gemäß dem Protokoll durchgeführt wird. Wenn Sie an einer klinischen Studie teilnehmen, können Sie sich bei Fragen oder Bedenken an die zuständige Ethikkommission wenden.
Unabhängige Datenüberwachungsausschüsse (DSMBs) überwachen den Fortschritt und die Ergebnisse einer Studie während deren Durchführung. Ein DSMB kann eine Studie vorzeitig abbrechen, wenn sich herausstellt, dass eine neue Behandlung deutlich wirksamer (oder deutlich weniger wirksam) ist als die Kontrollgruppe bzw. der aktuelle Behandlungsstandard . Sollte Ihre Studie aus diesem Grund abgebrochen werden, erhalten Sie die bessere Behandlung, unabhängig davon, welcher Gruppe Sie ursprünglich zugeteilt wurden. Ein DSMB kann eine klinische Studie auch aufgrund von Sicherheitsbedenken vorzeitig beenden, insbesondere wenn deutlich wird, dass die Risiken die Vorteile der Behandlung deutlich überwiegen. Dies schützt die Studienteilnehmer vor weiteren möglichen Schäden.
Was ist informierte Zustimmung?
Die informierte Einwilligung ist als rechtliches, regulatorisches und ethisches Konzept ein integraler Bestandteil der Forschung. In klinischen Studien bedeutet informierte Einwilligung, dass Sie als potenzieller Teilnehmer alle relevanten Informationen über Zweck, Risiken, Nutzen, Alternativen und Ablauf der Studie erhalten. So können Sie unter Berücksichtigung Ihrer persönlichen Interessen und Umstände eine fundierte Entscheidung über Ihre Teilnahme treffen.
Der Prozess der informierten Einwilligung bietet den Teilnehmern fortlaufende Erklärungen, die ihnen helfen, fundierte Entscheidungen darüber zu treffen, ob sie weiterhin an einer klinischen Studie teilnehmen möchten. Der Prozess endet nicht mit der Unterzeichnung von Einverständniserklärungen. Wenn während der Studie neue Vorteile, Risiken oder Nebenwirkungen entdeckt werden, müssen die Forscher die Teilnehmer informieren. Die Teilnehmer werden ermutigt, jederzeit Fragen zu stellen.
Bevor die Teilnehmer einer klinischen Studie zustimmen, haben sie das Recht, alles über die Studie zu erfahren – einschließlich aller Einzelheiten über Behandlung, Tests und mögliche Risiken und Vorteile. Die Informationen müssen in einem leicht verständlichen Format und in einer leicht verständlichen Sprache vorliegen.
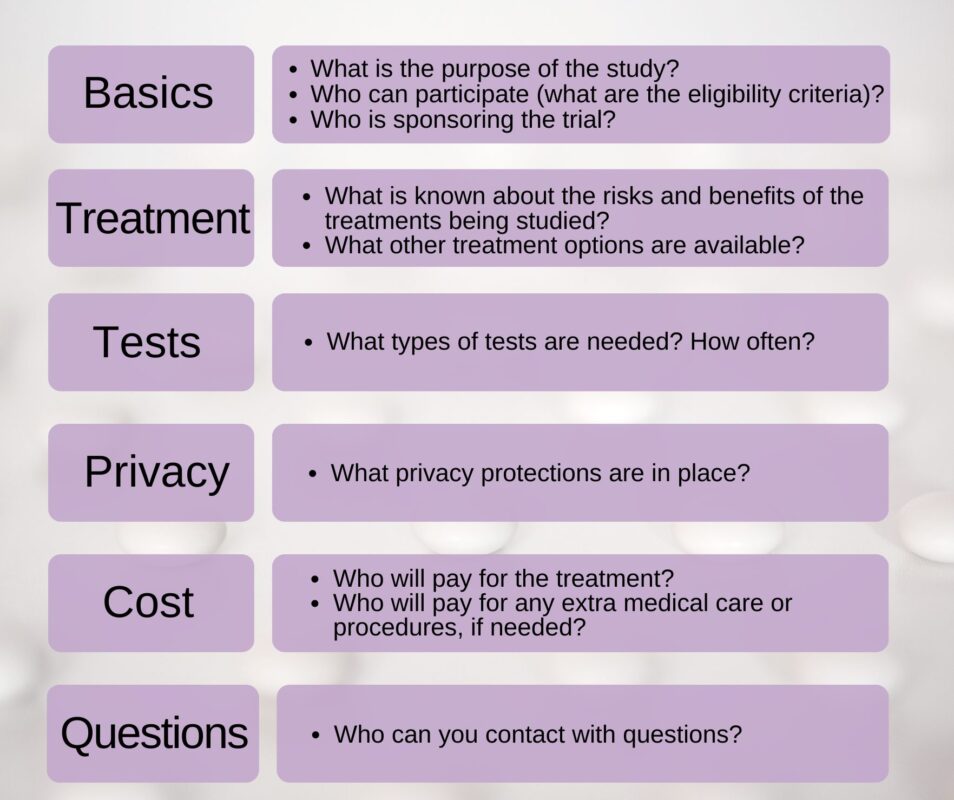
Worauf Sie bei der Einwilligungserklärung achten sollten:
Wie werden meine Gesundheitsdaten vertraulich gehalten?
Ihre persönlichen und gesundheitlichen Daten werden während einer klinischen Studie so vertraulich wie möglich behandelt. Wie bei einer normalen Behandlung außerhalb einer klinischen Studie hat Ihr medizinisches Team Zugriff auf Ihre persönlichen und medizinischen Daten, damit es Sie behandeln kann.
Wenn Sie an einer klinischen Studie teilnehmen, werden Sie möglicherweise gebeten, Ihrem Behandlungsteam die Weitergabe Ihrer Gesundheitsdaten an das Forschungsteam zu gestatten. Klinische Studien unterliegen den geltenden Datenschutzgesetzen, insbesondere dem Health Insurance Portability and Accountability Act (HIPAA) . Im Rahmen der Aufklärung und Einwilligung haben Sie die Möglichkeit, der Weitergabe Ihrer personenbezogenen Daten zuzustimmen und zu erfahren, wie diese verwendet werden.
Normalerweise werden medizinische Informationen für die Zwecke einer klinischen Studie (z. B. Labortestergebnisse, Informationen zu Nebenwirkungen) in eine Datenbank eingegeben und nur mit den Personen geteilt, die die Studienergebnisse analysieren. Bevor Ihre medizinischen Informationen in die Studiendatenbank eingegeben werden, wird Ihr Name entfernt und Ihre Unterlagen erhalten einen Code oder eine Nummer. In einigen Fällen müssen Mitglieder des Forschungsteams oder Aufsichtsbehörden (z. B. die FDA) diese Unterlagen überprüfen. Ihre persönlichen Informationen werden jedoch nicht an sie weitergegeben. Wenn die Forscher die Ergebnisse der klinischen Studie veröffentlichen, werden sie Ihre persönlichen Informationen niemals verwenden.
Was passiert, wenn ich mich entscheide, die Testversion abzubrechen?
Sie können die Studie jederzeit verlassen – sich aus der Studie zurückziehen. Informieren Sie Ihr Forschungsteam, einschließlich Ihres Arztes, wenn Sie Fragen oder Bedenken haben. Sprechen Sie mit Ihrem Arzt, um zu besprechen, wie sich das Verlassen der Studie auf Ihre Gesundheit auswirken könnte. Die Entscheidung, eine Studie zu verlassen, hat keine Auswirkungen auf Ihre reguläre medizinische Versorgung.